第1回:バイオ医薬品製造の全体像とCDMO委託が加速する背景
■ はじめに
はじめまして。私はこれまで化学品メーカーにて有機合成からバイオプロセスへのスケールアップ業務を経験し、その後、バイオCDMO(医薬品開発製造受託機関)事業の立ち上げから製造管理・品質保証責任者、そして生物由来製品製造管理者を歴任してまいりました。
いわば「化学とバイオ」「現場の製造とQA(品質保証)」という、両輪のリアルな現場を見てきたエンジニアです。
本連載では、私のこれまでの実務経験をベースに、バイオ医薬品製造の現場で直面する生々しい課題と、それを乗り越えるための「Proactive(先見的・能動的)」なGMP・エンジニアリングの視点をお届けします。
第1回となる今回は、「なぜバイオ医薬品の製造はこれほどまでに難しく、CDMOへの委託が業界のメインストリームとなっているのか」という根本的な背景に迫ります。
開発競争が激化する昨今、自社設備の立ち上げにかかる「数年のタイムロス」や、スケールアップでのつまずきは、ビジネスの勝敗を分ける致命傷になり得ます。低分子医薬品との明確な違いを浮き彫りにしながら、バイオ製造の全体像とCDMO活用の必然性を紐解いていきましょう。
■ 低分子医薬品とバイオ医薬品:製造プロセスの決定的な違い
バイオ医薬品の製造の難しさを語る上で、従来の低分子医薬品(化学合成医薬品)とのプロセスの違いを理解することは不可欠です。
低分子医薬品の製造は、主に有機化学反応に基づいています。温度、圧力、反応時間などを適切に制御すれば、理論値に近い収率や不純物プロファイルを再現性良く得ることができます。晶析や粉体ハンドリングといった物理的な制御の難しさはあるものの、総じて「予測可能性」が比較的高いプロセスと言えます。
一方でバイオ医薬品(抗体医薬や組換えタンパク質など)は、「生きた細胞」をいわばミニチュアの工場として利用します。細胞株の構築(マスターセルバンクの作製)から始まり、フラスコから大型培養槽への培養(アップストリーム:Upstream Processing / USP)、そして目的タンパク質の分離・精製やウイルス除去(ダウンストリーム:Downstream Processing / DSP)へと至るプロセスは、極めて多岐にわたります。
生細胞を扱うため、わずかな培養環境の変化(pH、溶存酸素、撹拌によるせん断応力など)が、類縁物質(目的物質由来の不純物)の生成や、目的物質の糖鎖付加などの品質特性にダイレクトに影響します。低分子のような「再現性」を確保することが極めて難しく、バイオならではの「繊細さ」と「不確実性」をいかに制御するかが、製造における最大の障壁となります。
以下の図は、その両者のプロセスの違いを視覚的に比較したものです。
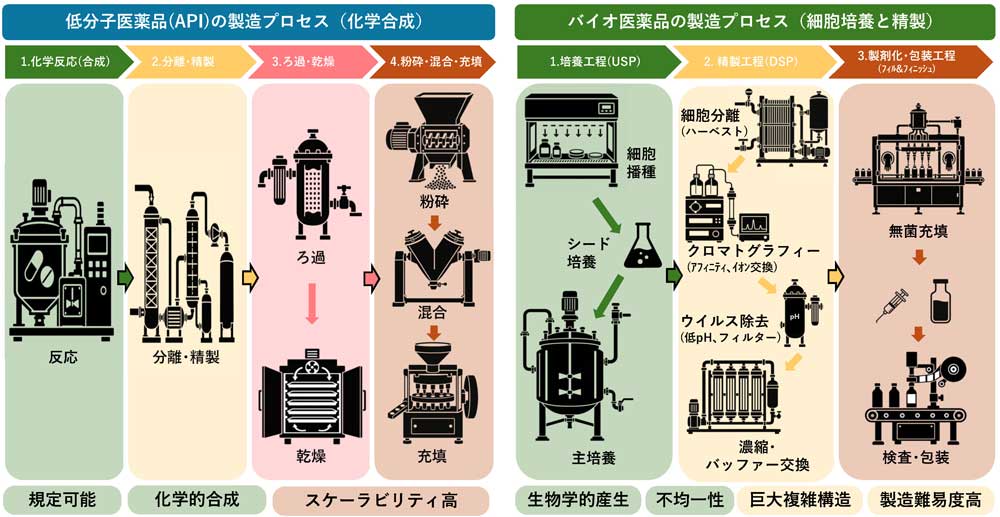
※図解説:バイオプロセスは不均一な生物学的産生をベースとしており、ウイルス除去など特有の複雑な工程を含んでいます。
■ スケールアップに潜む魔物と機会損失のリスク
プロセスが複雑かつ繊細であるということは、スケールアップのハードルも飛躍的に高くなることを意味します。
ラボスケール(数リットルのフラスコや小型バイオリアクター)で完璧なチャンピオンデータが得られたとしても、それをそのまま実製造スケール(数百から数千リットル)に適用できることはまずありません。
例えば、スケールアップに伴う以下のような特有の物理的・化学的変化が必ず発生します。
- 撹拌効率の低下と不均一性の発生
- 溶存酸素(DO)濃度のコントロールの難化
- 滅菌条件の違いによる培地成分への微細な熱ダメージ
エンジニアリング的アプローチでこれらのパラメータを最適化できなければ、目標とする収量が得られないばかりか、未知の不純物プロファイルが生成されるリスクすらあります。
バイオ医薬品の開発競争は過酷です。一番手として承認を得るか、二番手以降になるかで市場価値は天と地ほど変わります。もし、自社のスケールアップ検討でつまずき、プロセス開発のやり直しが発生すれば、臨床試験の開始が数ヶ月から半年遅れることになります。この技術的な壁による「時間のロス」は、企業にとって致命的な機会損失をもたらすのです。
執筆者について
経歴 ※このプロフィールは掲載記事執筆時点での内容となります


コメント
/
/
/
コメント